Избрани статии и новини от редакцията на Forbes България
Международен екип с ключово участие на български учени установи как мутация в гена H1.4 нарушава структурата на ДНК и стои в основата на синдрома на Рахман – рядко генетично заболяване, свързано с тежки нарушения в нервно-психическото развитие. Резултатите са публикувани в Nature Communications.
КЛЮЧОВИ ФАКТИ
- Синдромът на Рахман е рядко генетично заболяване, което може да се проявява с нарушения в развитието, характерни черти на лицето, преждевременно остаряване, сърдечни и скелетни аномалии, както и зрителни и поведенчески нарушения.
- От няколко години е известно, че причината е мутация в гена H1.4, който отговаря за производството на хистонов белтък, участващ в опаковането на ДНК в клетъчното ядро. Досега обаче не беше изяснено как точно тази мутация нарушава клетъчните процеси.
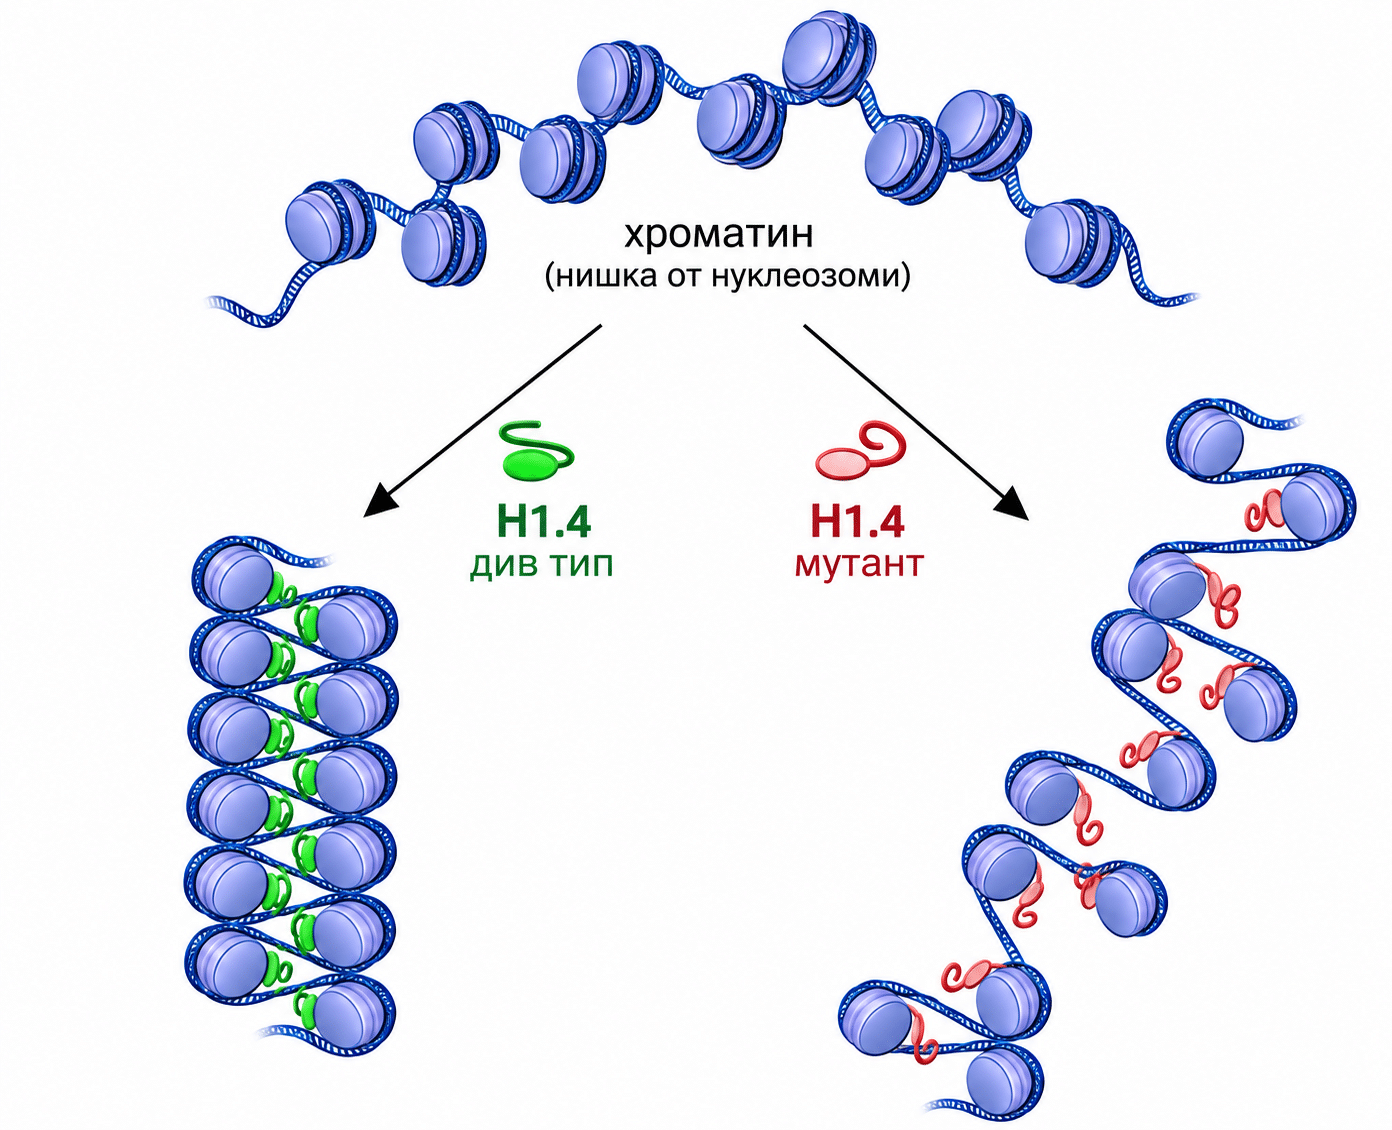
- Новото изследване показва молекулния механизъм. Белтъкът H1.4 функционира като своеобразна „скоба“, която подпомага компактното подреждане на ДНК. При мутацията той губи част от електрическия си заряд и способността си да изпълнява тази функция.
- В резултат структурата на хроматина се разхлабва и ДНК остава в по-отворено и нестабилно състояние, което нарушава нормалното разчитане на генетичната информация.
- Сред водещите участници в изследването са учени от Института по молекулярна биология към БАН – проф. Стефан Димитров, доц. Анастас Господинов и доц. Димитър Илиев. Проф. Димитров е сред водещите автори на публикацията.
КЛЮЧОВА ИСТОРИЯ
Правилното опаковане на ДНК има ключова роля за работата на клетката. То определя кои части от генетичната информация са достъпни за механизмите, които я разчитат, копират или поправят.
В човешката клетка има около 30 млн. нуклеозоми – основните градивни единици на хроматина. H1.4 подпомага кондензирането им в компактна структура. Мутацията, свързана със синдрома на Рахман, нарушава именно този процес.
Откритието дава по-ясна представа за молекулния произход на заболяването и може да се превърне в основа за бъдещи таргетирани подходи, насочени към конкретните нарушения в клетката.
ДОПИРАТЕЛНА
Редките болести засягат приблизително 1 на 2000 души. Според данните, посочени от учените, това означава между 350 хил. и 400 хил. души в България и поне 30 млн. души в Европа.
Към момента са идентифицирани между 7000 и 8000 редки заболявания, а за над 90% от тях няма лечение. При голяма част молекулните механизми зад заболяването също остават недостатъчно изяснени.
КАКВО СЛЕДВА
Изследването е свързано с проекта AEGIS-IMB, финансиран по програмата „Хоризонт Европа“ на Европейската комисия. Целта му е да развива капацитета на Института по молекулярна биология в областта на епигенетиката и да подпомага включването на българските учени в международни изследвания на световно ниво.